医疗器械是医疗健康领域的重要工具,小到棉签、纱布,大到心脏起搏器、核磁共振设备,都属于医疗器械的范畴。但你知道吗?这些器械并非“一视同仁”,根据其对人体的风险程度,我国将其分为一类、二类、三类,并实施不同的监管措施。这三类医疗器械究竟有什么区别?一类医疗器械又是什么?本文将为你详细解读。
一、医疗器械分类的核心依据
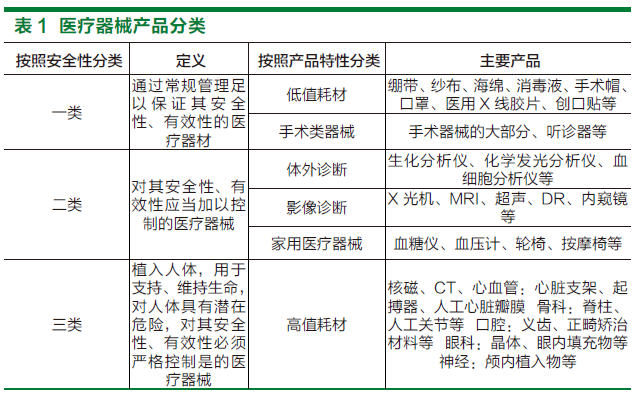
我国对医疗器械的分类管理主要依据《医疗器械监督管理条例》(国务院令第739号)。分类的核心原则是基于风险程度:风险越高,管理越严格。具体来说:
- 第一类:风险程度低,通过常规管理足以保证其安全性、有效性。
- 第二类:具有中度风险,需要严格控制管理以保证其安全性、有效性。
- 第三类:具有较高风险,需要采取特别措施严格控制管理以保证其安全性、有效性。
这种分类并不是简单的“等级排序”,而是直接决定了产品上市前的审批路径、生产许可、经营许可、临床试验要求等全生命周期监管强度。
二、一类、二类、三类医疗器械的具体区别
| 对比维度 | 第一类医疗器械 | 第二类医疗器械 | 第三类医疗器械 |
|---------|---------------|---------------|---------------|
| 风险等级 | 低风险 | 中度风险 | 较高风险 |
| 典型例子 | 医用棉签、纱布绷带、手动病床、医用冰袋、检查手套 | 血压计、体温计、心电图机、无菌注射器、医用缝合针、避孕套 | 心脏起搏器、植入式人工关节、血管支架、呼吸机、CT机、可吸收缝合线 |
| 产品备案/注册 | 实行备案管理(向市级药监部门备案) | 实行注册管理(向省级药监部门申请注册) | 实行注册管理(向国家药监局申请注册) |
| 临床试验要求 | 通常不需要 | 部分需要(若不在免临床目录中) | 通常需要(除非列入免临床目录) |
| 生产许可 | 生产企业需向市级药监部门备案 | 生产企业需向省级药监部门申请《医疗器械生产许可证》 | 生产企业需向省级药监部门申请《医疗器械生产许可证》 |
| 经营许可 | 无需许可,普通经营即可(但需符合相关要求) | 需向市级药监部门备案 | 需向市级药监部门申请《医疗器械经营许可证》 |
| 监管力度 | 最宽松 | 中等 | 最严格 |
从上表可以看出,从一类到三类,监管的“门槛”逐级提高。一类医疗器械由于风险极低,监管相对宽松;而三类医疗器械因为可能直接危及生命,必须经过最严格的审批和上市后监管。
三、重点解析:一类医疗器械
既然问题特别提到了“一类医疗器械”,我们不妨单独展开说一说。
1. 什么是一类医疗器械?
一类医疗器械是指风险程度低,通过常规管理就能保证安全有效的器械。它们通常不直接接触人体重要器官,或者接触时间短、使用方式简单,即使出现问题也不太可能造成严重伤害。
2. 常见的一类医疗器械有哪些?
- 基础护理类:医用棉签、棉球、纱布绷带、创可贴、医用胶带
- 检查辅助类:压舌板、听诊器、手动病床、医用冰袋、检查手套
- 康复类:拐杖、轮椅、助行器
- 其他:医用口罩(非无菌、非外科)、一次性使用医用帽、医用隔离鞋套
需要注意的是,分类目录会动态调整,具体以国家药监局发布的《医疗器械分类目录》为准。
3. 一类医疗器械如何管理?
- 产品备案:生产企业只需向所在地设区的市级药监部门提交备案资料,取得备案凭证即可上市,无需经过复杂的注册审批。
- 生产备案:生产企业同样向市级药监部门备案,无需取得《医疗器械生产许可证》。
- 经营:一般经营一类医疗器械不需要办理许可或备案,但经营者仍需保证产品来源合法、质量可靠。
- 上市后监管:药监部门会通过飞行检查、抽检等方式进行监督,但频率和强度相对较低。
4. 为什么一类医疗器械监管相对宽松?
因为风险低,监管资源可以更多投向高风险产品。这一方面降低了企业的合规成本,促进了低风险医疗用品的市场供应;另一方面也要求企业自律,确保产品符合强制性标准和备案技术要求。
最后一下吧,一类、二类、三类医疗器械的区别本质上是风险分级监管的体现:
- 一类:低风险,备案管理,市级药监部门负责,无需经营许可。
- 二类:中度风险,注册管理,省级药监部门负责,经营需备案。
- 三类:较高风险,注册管理,国家药监局负责,经营需许可。
对于普通消费者来说,了解这些区别有助于辨别产品的安全等级;对于从业者而言,则直接关系到产品上市路径和合规要求。无论哪一类,安全有效都是底线——毕竟医疗器械关乎生命健康,容不得半点马虎。