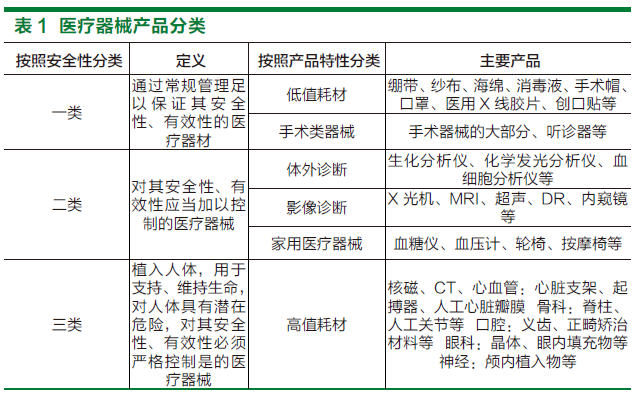
一类医疗器械产品备案是医疗器械上市前管理的重要环节,属于告知性备案,而非行政许可。根据《医疗器械监督管理条例》和《医疗器械注册与备案管理办法》,第一类医疗器械实行产品备案管理,由备案人向所在地设区的市级药品监督管理部门提交备案资料。为帮助企业高效、合规地完成备案,专业的备案服务通常涵盖以下内容。
一、备案前咨询与合规评估
服务首先对产品进行定性判断,依据《医疗器械分类目录》及相关分类界定文件,确认产品是否属于第一类医疗器械,避免因分类错误导致备案失败或后续风险。评估产品是否符合第一类医疗器械的备案条件,例如是否属于无需特殊管理的低风险产品,是否不在禁止备案的负面清单内。
二、备案资料准备与编写
备案资料是核心服务内容,包括但不限于:
- 产品备案表:填写产品名称、型号规格、结构组成、适用范围等信息。
- 产品技术要求:根据产品特性编写符合国家标准或行业标准的技术要求,包括性能指标、检验方法等。若产品无对应标准,需提供参考依据。
- 产品检验报告:协助企业委托有资质的医疗器械检验机构出具产品检验报告,或进行产品自检并出具自检报告(需符合自检能力要求)。
- 临床评价资料:第一类医疗器械通常可通过豁免临床评价路径,服务需提供豁免论证或同品种对比资料。
- 产品说明书和标签样稿:按照《医疗器械说明书和标签管理规定》编写,确保内容真实、完整、科学。
- 生产制造信息:包括生产工艺流程、关键元器件清单等(视产品而定)。
- 营业执照副本、法定代表人身份证明等主体资格证明文件。
- 符合性声明:备案人对资料真实性、产品安全有效性等作出的承诺。
三、备案申报与递交
服务方协助企业通过药品监督管理部门指定的备案信息系统进行线上填报,或准备纸质材料递交至市级药监部门。确保资料格式规范、内容完整、签字盖章齐全。跟踪备案进度,及时响应药监部门的补正要求。
四、备案后维护与变更服务
取得备案凭证后,若产品名称、型号规格、结构组成、适用范围、产品技术要求等内容发生变化,需办理备案变更。服务包括变更资料准备、变更申报及备案凭证更新。提供备案凭证遗失补办、注销备案等后续服务。
五、常见问题与注意事项
- 备案非审批:药监部门对备案资料进行形式审查,不进行实质性技术审评,但备案人需对资料真实性负责。
- 合规风险:若备案资料存在虚假、隐瞒真实情况,将承担相应法律责任,甚至被列入失信名单。
- 生产许可:备案仅是产品上市前的备案,若企业自行生产,还需取得医疗器械生产许可证(第一类或第二类、第三类视情况);若委托生产,需办理委托生产备案。
- 标签说明书:必须符合规定,不得含有虚假、夸大、误导性内容。
- 时效性:备案凭证长期有效,但法规标准更新时需及时变更。
六、选择专业服务的优势
企业自行备案往往因不熟悉法规、分类界定模糊、材料不规范而反复补正,甚至错失市场时机。专业备案服务可提供从分类界定、资料编写、检验协调到申报跟踪的全流程支持,有效降低合规风险,缩短备案周期,助力产品快速合规上市。
一类医疗器械产品备案服务内容围绕合规、高效、完整的目标,覆盖备案前咨询、资料准备、申报递交、变更维护等各环节,是企业顺利完成备案的重要保障。