随着我国医疗器械监管体系的不断完善,一类医疗器械备案作为产品上市前的关键环节,其信息化管理已成趋势。2022年,国家药品监督管理局进一步优化了一类医疗器械备案系统,旨在提升备案效率、加强事中事后监管。本文基于《一类医疗器械备案系统介绍2022年.pptx》的核心内容,系统梳理该系统的功能模块、操作流程及企业合规注意事项,为相关从业人员提供实用指引。
一、一类医疗器械备案制度背景
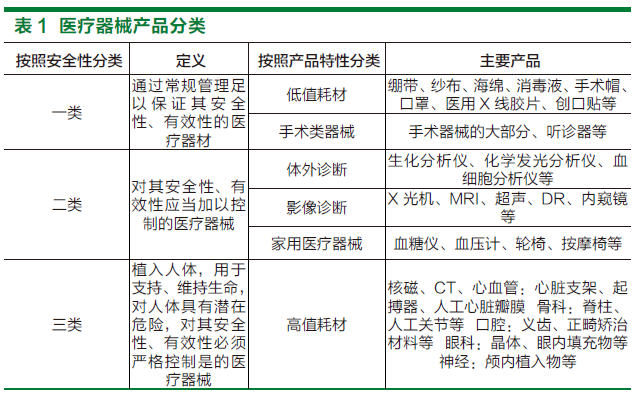
根据《医疗器械监督管理条例》(国务院令第739号),第一类医疗器械实行产品备案管理,即生产企业需在上市前向所在地设区的市级药品监督管理部门提交备案资料。备案不同于注册,不进行技术审评,但监管部门保留事后监督核查权力。2022年备案系统的升级,正是落实“放管服”改革、推进“互联网+监管”的重要举措。
二、2022年备案系统核心功能模块
1. 企业端申报平台
企业用户可通过统一身份认证登录系统,在线填写《第一类医疗器械备案表》,上传产品技术要求、产品检验报告、临床评价资料(如适用)、生产制造信息、标签样稿等附件。系统支持暂存、撤回修改、进度查询等功能。
2. 监管端审核模块
市级监管部门在规定时限内对备案资料进行形式审查。系统自动校验必填项,对常见错误给出提示。审查人员可进行补正通知、予以备案或取消备案等操作,全程留痕。
3. 数据统计与分析
系统汇聚全国一类备案数据,支持按产品名称、企业、备案日期等多维度检索和统计,为监管决策提供支撑。2022年新增“备案变更”“备案取消”等全生命周期管理功能。
4. 公众查询服务
社会公众可通过国家药监局官网或系统开放端口查询已备案产品信息,提升透明度,便于采购和使用监督。
三、备案操作流程(2022版)
步骤一:账号注册与认证。企业在政务服务网注册法人账号,完成实名认证。
步骤二:在线填报。选择“第一类医疗器械备案”事项,按指南填写基本信息、产品描述、规格型号等,并上传符合要求的PDF或图片文件。
步骤三:提交备案。确认信息无误后提交至所在地市级药监部门。
步骤四:形式审查。监管部门在5个工作日内完成审查。材料齐全、符合法定形式的,予以备案并编号;不符合的,一次性告知补正。
步骤五:备案后管理。企业应保存备案凭证,并在产品上市后接受监督检查。备案信息发生变化时,需及时办理变更备案。
四、常见问题与合规建议
- 产品分类界定:企业应依据《第一类医疗器械产品目录》及分类界定文件,确认产品属于第一类范畴,避免高类低备。
- 技术要求编写:需符合《医疗器械产品技术要求编写指导原则》,明确性能指标和检验方法。
- 检验报告:应提供有资质的医疗器械检验机构出具的产品检验报告,或企业自检报告(部分情形允许)。
- 临床评价:第一类医疗器械通常豁免临床评价,但需提交《豁免临床评价声明》或相关文献资料。
- 备案与生产许可:第一类医疗器械生产不需办理生产许可,但需具备相应的生产条件和质量体系。
五、2022年系统升级亮点
- 全程电子化:实现“一网通办”,企业零跑腿。
- 智能校验:自动比对产品目录,防止类别填报错误。
- 电子证照:备案凭证电子化,与纸质凭证具有同等法律效力。
- 数据共享:与市场监管、卫健等部门数据互通,加强协同监管。
六、
2022年一类医疗器械备案系统的全面应用,标志着我国医疗器械备案管理进入数字化新阶段。熟练掌握系统操作、确保备案资料真实合规,是产品快速上市的基础。建议企业指定专人负责备案事务,关注法规动态,必要时咨询专业机构或当地监管部门。正确运用备案系统,不仅能提高效率,更能有效控制合规风险。